
A uniQure submeteu o AMT-130, a sua terapia experimental de genes de dose única para a doença de Huntington, para aprovação nos Estados Unidos e no Reino Unido a 2 de setembro. A empresa solicitou à Food and Drug Administration (FDA) a aprovação acelerada e a concessão de uma revisão prioritária, enquanto o pedido no Reino Unido procura uma autorização de comercialização padrão. Os pedidos simultâneos levam o programa de um estágio inicial de experiência clínica para o seu teste regulatório mais importante, de acordo com o comunicado.
O pedido de aprovação baseia-se num resultado impressionante, mas complexo. Entre 12 doentes que receberam a dose elevada, a uniQure afirmou que a redução da pontuação da Escala Unificada de Avaliação da Doença de Huntington foi 75% mais lenta ao longo de 36 meses do que num grupo de controlo emparelhado, proveniente de uma base de dados de história natural. Esta comparação produziu um resultado estatisticamente significativo, mas não se tratou de uma comparação de eficácia randomizada e concomitante. A Reuters noticiou que esta questão metodológica foi o cerne de meses de desacordo entre a empresa e a FDA.
A situação é crítica porque a doença de Huntington é progressiva, hereditária e, em última análise, fatal, enquanto os medicamentos disponíveis tratam os sintomas em vez da doença subjacente. A uniQure estima que cerca de 75 mil pessoas vivam com a doença de Huntington nos Estados Unidos, na União Europeia e no Reino Unido, e muitas outras são portadoras da mutação que a pode provocar. O seu comunicado formal à SEC confirma que ambos os pedidos foram submetidos, mas a submissão não significa aprovação e não garante que qualquer uma das agências reguladoras aceite os dossiês para análise completa.
Um tratamento único administrado diretamente no cérebro
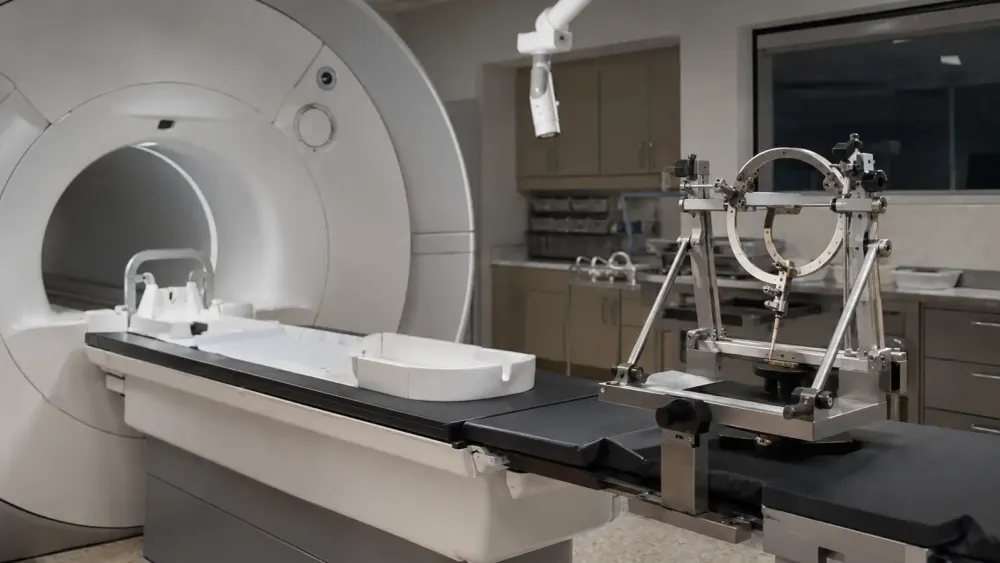
O AMT-130, também designado por ifezuntirgene inilparvovec, utiliza um vetor de vírus adeno-associado para administrar um microRNA modificado com o objetivo de reduzir a produção da proteína huntingtina. A terapêutica é administrada numa dose única através de infusão guiada por ressonância magnética e melhorada por convecção no núcleo caudado e no putâmen, estruturas do estriado fortemente afetadas pela doença de Huntington. A abordagem foi concebida para produzir um silenciamento genético sustentado dentro das células cerebrais, em vez de exigir doses sistémicas repetidas, como o resumo do programa .
Este método de administração eleva também o limiar prático para a sua utilização. Os doentes são submetidos a neurocirurgia estereotáctica num centro equipado para infusão guiada por imagem, e o vetor viral não pode ser simplesmente removido após a administração. Por conseguinte, as entidades reguladoras devem considerar mais do que apenas se uma pontuação mudou: devem avaliar a consistência da fabricação, a reprodutibilidade cirúrgica, a segurança neurológica e se o benefício esperado justifica uma intervenção irreversível.
A população proposta é constituída por adultos com doença de Huntington manifesta numa fase inicial, quando já apareceram sintomas mensuráveis, mas ainda existe uma parcela substancial da função cognitiva preservada. O tratamento precoce pode preservar mais capacidade neurológica, mas também expõe as pessoas que ainda podem trabalhar e viver de forma independente a um procedimento complexo, cujos efeitos a longo prazo permanecem incertos. Este equilíbrio explica porque é que o seguimento prolongado é especialmente importante para uma terapia genética destinada a permanecer ativa durante anos, em vez de um medicamento que pode ser interrompido quando surgem problemas.
O que mostram as evidências de 36 meses
O estudo principal nos EUA começou com 26 participantes: seis designados para uma dose baixa, 10 para uma dose elevada e 10 para um grupo de controlo submetido a cirurgia simulada. Quatro pessoas do grupo de controlo passaram para o tratamento após aproximadamente 12 meses. Um estudo europeu separado recrutou 13 doentes tratados, enquanto outras coortes examinaram a supressão imunitária e pessoas com volumes estriatais mais pequenos. O registo público do estudo mostra que o programa foi concebido principalmente para avaliar a segurança, a tolerabilidade e os sinais biológicos ou clínicos iniciais.
Para a sua análise crucial, a uniQure comparou os participantes tratados com doentes semelhantes do Enroll-HD, um amplo estudo observacional sobre a progressão da doença de Huntington. O grupo de dose elevada apresentou uma redução média de 0,38 pontos na escala composta ao longo de 36 meses, em comparação com 1,52 pontos no grupo de controlo externo, diferença que a empresa traduziu numa progressão 75% mais lenta. Os seus principais resultados também reportaram tendências positivas nas medidas motoras e funcionais, embora estes dados ainda sejam provenientes de uma pequena coorte, como reportado pela empresa.
A correspondência por escore de propensão pode equilibrar características observadas, como a idade, o estádio da doença e o desempenho basal. No entanto, não garante o equilíbrio em fatores não medidos, diferenças na avaliação ou alterações no tratamento entre um ensaio clínico e uma base de dados observacional. Além disso, uma coorte de 12 pessoas submetidas a doses elevadas não consegue revelar efeitos adversos invulgares de forma fiável. Um comentário clínico descreveu o resultado como promissor, embora tenha enfatizado que os controlos externos e as amostras pequenas limitam a certeza sobre a magnitude do benefício.
O grupo placebo original ainda contribui com provas úteis sobre a segurança do procedimento e a medição a curto prazo, mas o seu cruzamento posterior significa que não pode fornecer uma comparação randomizada de três anos. Não se trata de uma nota técnica: a progressão da doença de Huntington varia entre indivíduos, e as escalas compostas combinam a função motora, a cognição e a capacidade diária. Uma grande diferença aparente pode ser clinicamente importante, embora ainda apresente mais incerteza do que a mesma diferença observada num ensaio randomizado convencional com poder estatístico adequado.
Porque é que a FDA mudou de rumo
O pedido de registo surge após uma reviravolta regulatória incomum e pública. Em novembro de 2025, a uniQure afirmou que a FDA já não considerava o pacote clínico existente adequado como prova primária para um pedido de registo de um produto biológico, contradizendo o entendimento da empresa sobre discussões anteriores. As ações caíram 58% após esta divulgação, segundo a Reuters. A preocupação da agência centrava-se na possibilidade de a análise externa controlada comprovar a eficácia sem um estudo adicional com um grupo de controlo concorrente.
Após uma reunião do Tipo A em Janeiro, a acta formal recebida em Março ainda indicava que os dados de controlo externo eram insuficientes nessa altura. Em junho, a empresa afirmou que a FDA tinha acordado que a análise de 36 meses poderia fundamentar um pedido de aprovação acelerada. Este acordo permitiu à uniQure fazer o pedido; contudo, não predeterminou a aceitação, a revisão prioritária ou a aprovação. A FDA não divulgou publicamente um relatório detalhado que explique como a sua avaliação das provas mudou ou que compromissos podem ser exigidos.
A disputa reflete um verdadeiro dilema. Um novo ensaio neurocirúrgico controlado por placebo poderia fornecer uma estimativa de eficácia mais precisa, mas exigiria que os participantes se submetessem a um procedimento invasivo simulado e atrasaria o acesso ao tratamento numa doença implacavelmente progressiva. Os controlos externos evitam este fardo e podem encurtar o desenvolvimento, no entanto transferem mais peso para os pressupostos estatísticos. Os organismos reguladores devem decidir se as provas totais são suficientemente convincentes para um acesso mais rápido e se a incerteza remanescente pode ser gerida após a aprovação.
A aprovação acelerada preserva a incerteza
O processo acelerado da FDA permite a aprovação antecipada de doenças graves com necessidades não satisfeitas, com base num desfecho que provavelmente preveja o benefício ou, em alguns casos, num desfecho clínico intermédio. Os promotores precisam geralmente de verificar o benefício previsto após a aprovação, e a agência pode revogar a autorização para a retirada de uma terapia caso as provas necessárias não sejam comprovadas. A uniQure não divulgou todos os detalhes da base regulamentar proposta, e a FDA ainda não aceitou o pedido publicamente.
Antes da análise substancial, a agência demora normalmente cerca de 60 dias a determinar se um pedido está suficientemente completo para ser recebido. Se aceitar o pedido e conceder a análise prioritária, a uniQure prevê um prazo de análise de seis meses, em vez dos 10 meses padrão. Estes prazos começam a contar a partir da data de análise do pedido, pelo que não devem ser interpretados como uma data de aprovação. Os pedidos de tratamento prioritário podem ser negados, as análises podem ser prolongadas e as entidades reguladoras podem exigir análises adicionais, informações sobre o fabrico ou provas clínicas.
O pedido britânico cria uma avaliação paralela pela Agência Reguladora de Medicamentos e Produtos de Saúde (MHRA). Uma segunda agência reguladora que examine o mesmo pacote pode fornecer uma comparação importante, uma vez que os padrões e os procedimentos diferem, mesmo quando as provas subjacentes são semelhantes. Submissões separadas também não implicam decisões sincronizadas. Cada autoridade pode procurar diferentes medidas de acompanhamento, rotulagem ou controlos de risco, sendo que nenhum dos pedidos responde ainda a questões sobre preços, cobertura ou o número de centros aptos a prestar o tratamento.
Os próximos dados irão moldar a decisão
A uniQure espera divulgar os resultados do seguimento de quatro anos antes do final do terceiro trimestre. Esta actualização deverá mostrar se a diferença em relação aos controlos externos persiste, diminui ou aumenta, e se surgem quaisquer sinais de segurança tardios. A durabilidade é fundamental para o valor do tratamento: uma intervenção única torna-se mais convincente se o seu efeito clínico for duradouro, mas um benefício decrescente ou toxicidade tardia seriam mais difíceis de controlar após a administração irreversível. Mesmo um período de observação mais longo não elimina todas as limitações da comparação não concorrente.
Caso seja concedida a aprovação acelerada, o planeamento e o cronograma da pesquisa confirmatória serão tão importantes como a decisão inicial. As guidelines referem que os ensaios confirmatórios devem, em geral, ser iniciados prontamente e verificar diretamente o benefício clínico. Para o AMT-130, as entidades reguladoras necessitarão de um plano cientificamente sólido e eticamente viável assim que os doentes puderem obter uma terapia aprovada. Marcos claros ajudariam a evitar que as provas provisórias se tornassem a base de provas permanente.
Para as famílias que enfrentam a doença de Huntington, a submissão é significativa porque leva a primeira terapia genética potencialmente modificadora da doença aos organismos reguladores de ambos os lados do Atlântico. Ainda não é uma prova de que a AMT-130 funciona, nem um sinal para que os doentes procurem tratamento fora do âmbito da investigação. As próximas avaliações deverão determinar se um sinal significativo de abrandamento da progressão da doença, observado numa pequena coorte com controlo externo, é suficientemente fiável para justificar o acesso imediato — e que provas serão necessárias caso a resposta seja afirmativa.






